會員登入
 註冊



誠昱以MolProspector™整合AI、化學與生物 加速新藥探索與臨床分層
(攝影/李林娜)
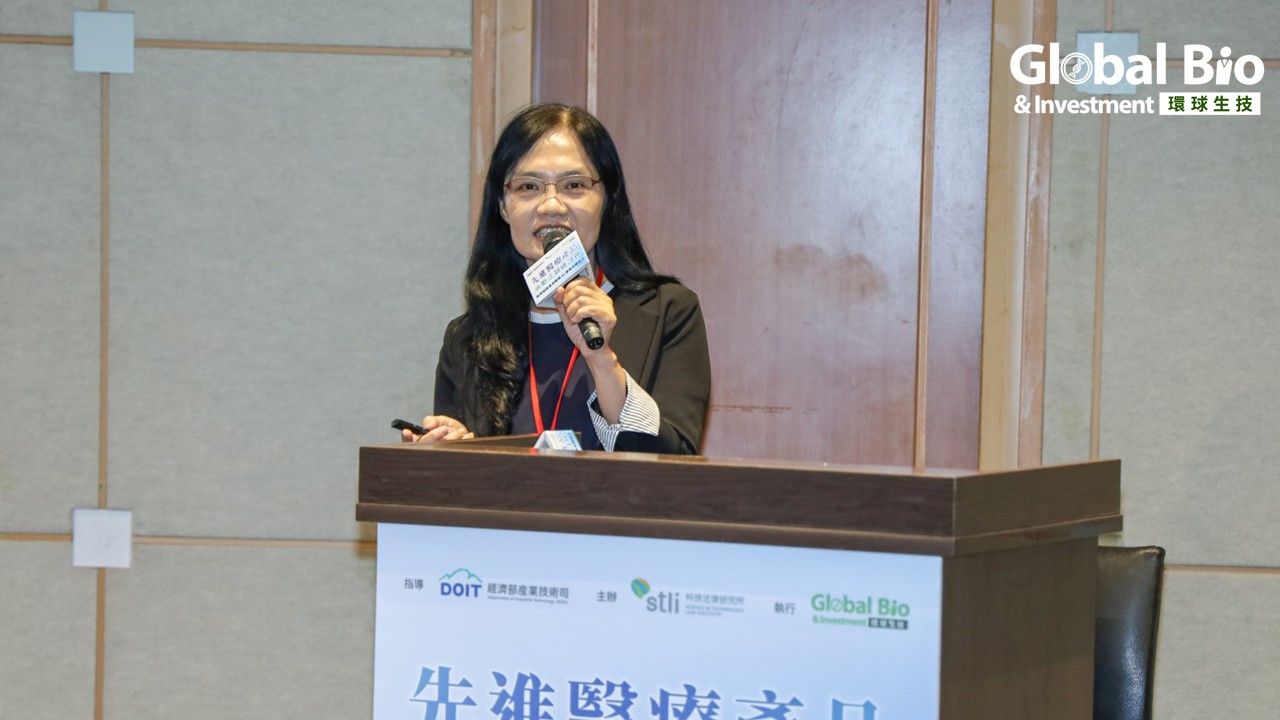
潘秀玲表示,新藥開發流程冗長,若能在藥物探索(Drug Discovery)與臨床前(Preclinical)階段導入AI,有機會提前吸引藥廠目光;但前提是標的必須源自臨床尚未被滿足的醫療需求(unmet medical need),才能確保開發具有臨床價值。
為此,誠昱串聯學研、醫院與新創合作,取得臨床數據與病人檢體,支撐AI建模及標的驗證。在此基礎上,誠昱自建AI平台「MolProspector™」,整合AI、化學合成與生物驗證,可將藥物探索至優化先導化合物(optimized lead)的時程縮短。
目前平台整合數百萬筆公開資料及逾3.5萬筆自有實驗數據,並在前端篩除結構與活性相似度過高的分子,使產出化合物逾九成具新穎性。不過潘秀玲強調,AI仍無法取代化學合成與生物驗證等Wet Lab環節,必須由AI、化學與生物團隊持續迭代。
以胰臟癌(PDAC)為例,團隊透過多體學(Multi-omics)分析病人資料,鎖定除了KRAS之外,分析出具有影響疾病標的蛋白CLK4,再利用MolProspector™於不到兩個月內,將候選化合物的IC50從約2,000 nM優化至2.6 nM,並在細胞、動物及人源類器官(Organoid)展現抑制效果。
潘秀玲表示,AI也可進一步延伸至臨床試驗設計,透過生物標誌(Biomarker)篩選對藥物較敏感的受試族群,串聯標的探索、臨床前驗證到臨床分層的新藥開發流程。
therapiAI提Agentic AI「可用」到「可信任」五道落地把關大門
(攝影/李林娜)
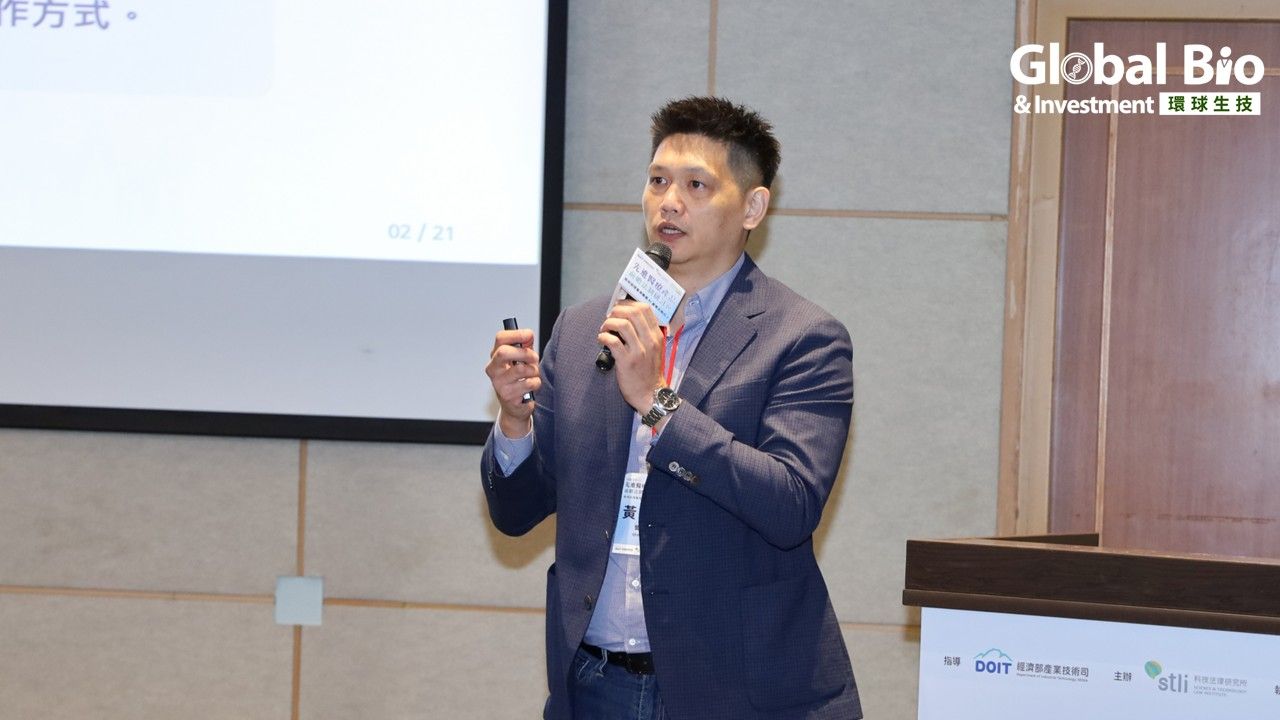
黃佳欣指出,自2022年底ChatGPT問世以來,生成式AI進入大眾視野,使用者只要透過對話,就能讓AI協助生成、整理各類內容。然而,AI應用正從「產生內容」進一步走向「執行任務」的Agentic AI階段。
他提到,當AI不再只是提供答案,而是能進一步執行任務,甚至將輸出直接交給下一個系統或人員,如何確保AI的行為值得信任,就成為醫療、製藥等高監管產業的重要課題。
黃佳欣提出「五道門」的信任控制概念,將Agentic AI從資料取得、模型判斷、工具授權、流程執行到人員覆核與稽核的完整工作流程,整理為五層把關架構。
第一道門為資料(Data)。AI取得資料前,必須掌握來源、版本、時間、用途及狀態,並確保正確性、完整性、一致性與可追溯性,避免源頭錯誤一路傳遞。
第二道門是模型(Model)。驗證不能只看回答「準不準」,而應回到實際使用情境,確認模型執行任務、調用工具及輸入參數是否正確,並評估整體效益、錯誤與風險。
第三道門是工具(Tool)。AI調用外部工具時,應建立細緻的權限矩陣,限制可使用的工具及條件,例如讀取資料、建立草稿與正式提交等不同動作,也應分開授權;若發生異常,系統也應能即時停止、通知人員並留下操作紀錄。
第四道門是工作流程(Workflow)。Agentic AI不應一路自動執行到底,而應設置「卡點」,當資料不足、資訊衝突或越權時主動暫停,重新確認後再決定繼續、重做或終止。
核准也不是永久通行證,而是對特定證據、時間與動作的授權。當資料版本、使用情境或執行條件改變時,原本的核准就可能需要重新確認。
第五道門是人機協作(Human in the loop)。人類把關不能只是最後按下「核准」或「退回」,而應掌握AI使用的資料、工具與判斷依據,有足夠資訊決定是否核准,並留下審核紀錄。
有效的人機協作,至少要做到「看得到、能拒絕、能判斷、留紀錄」。如果覆核者看不到原始來源,或只能按下單一的確認按鈕,人工介入就可能流於形式。
黃佳欣強調,在GMP藥廠等高度監管環境,關鍵流程最終仍須由人把關。企業導入Agentic AI,不應一開始就追求完全自主,而應從低風險、可量測且具明確人工覆核的場景開始,再依據驗證結果逐步增加授權範圍。
企業導入Agentic AI應做到「可限制、可停止、可追溯」,清楚掌握AI使用哪些資料、被授權執行哪些任務,以及出錯時能否停止與修正,才能讓AI從「可用」走向「可信任」。
訊聯以DeepExoMir串聯AI與外泌體 從新藥、精準健康延伸至醫粧代工
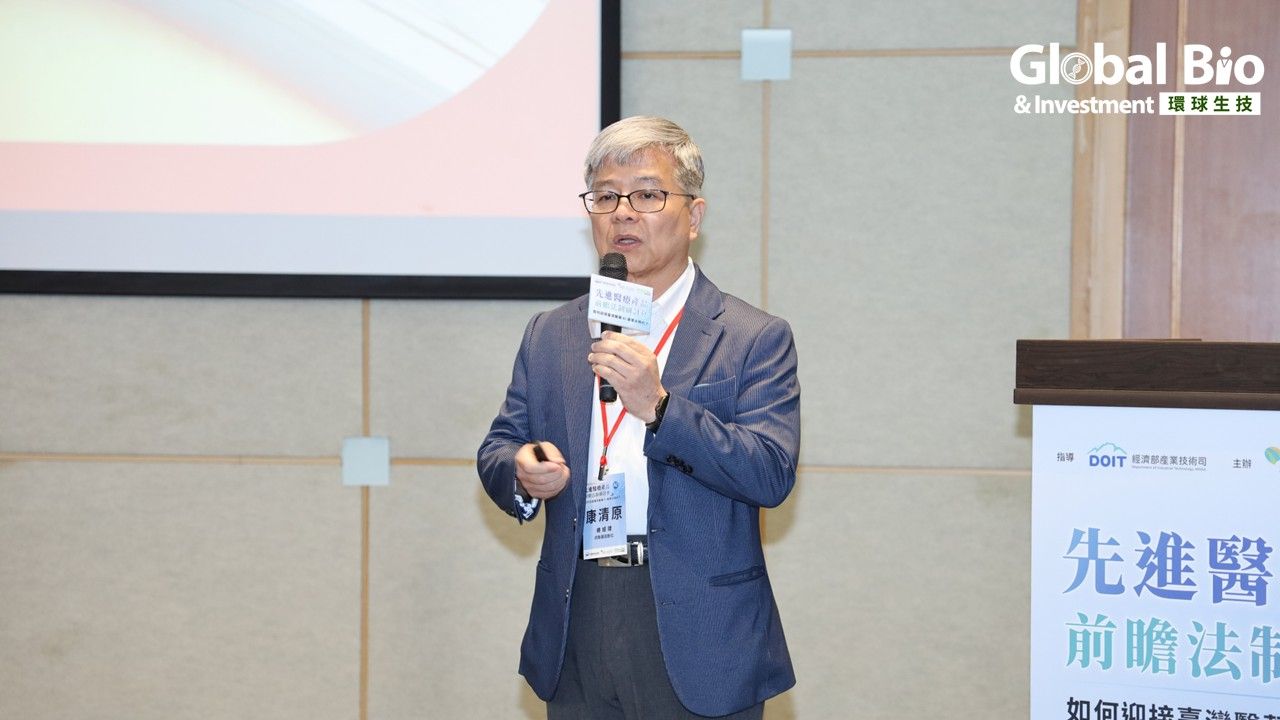
(攝影/李林娜)
康清原表示,AI在生醫領域的應用已從藥物設計,逐步延伸至製程、品質管理與精準健康。集團旗下AI暨數據應用中心,即以AI藥物設計、電子查驗登記(eCTD)與品質管理三大服務,對接國家生醫政策方向。
在AI藥物設計端,康清原以莫德納(Moderna)與默沙東(MSD)合作案為例,說明AI可從腫瘤基因資料中找出患者專屬新抗原(neoantigen),設計個人化mRNA序列,並於GMP藥廠六週內完成交付;臨床追蹤顯示,可降低復發及死亡風險近五成。
在製造與品質管理端,他以訊聯代理的MasterControl平台為例,系統可串接生產紀錄進行偏差分析,將調查時間縮短七至八成,提升製藥效率。精準健康方面,訊聯代理的AI電子實驗記錄簿(ELN)「ELaiN」,可透過自然語言分析實驗資訊,再結合QIAGEN醫療資料庫,協助醫師快速判讀癌症基因變異。
除了整合外部平台,訊聯也自研AI演算法「DeepExoMir」,其miRNA標靶預測準確率超越8項既有國際基準,成果已發表於國際期刊並開源。團隊進一步透過AI分析外泌體,發現臍帶組織與臍帶血外泌體分別具有抑黑、促黑潛力,並從大量胜肽序列中篩選有效胜肽,以強化外泌體功能。
目前訊聯已推出「AI × Exosome Foundry」平台,提供從原料設計、功效驗證到產品開發服務,並已為醫美、寵物保健及國際品牌供貨,在外泌體、miRNA與胜肽領域累計取得11項發明專利。
康清原表示,訊聯下一步將持續把AI從研發延伸至臨床與量產,推動外泌體應用於新藥、精準健康與再生醫粧等領域,提升台灣生醫產業在AI時代的競爭力。
從新藥研發到GMP落地 業者盼明確指引、降低落地疑慮
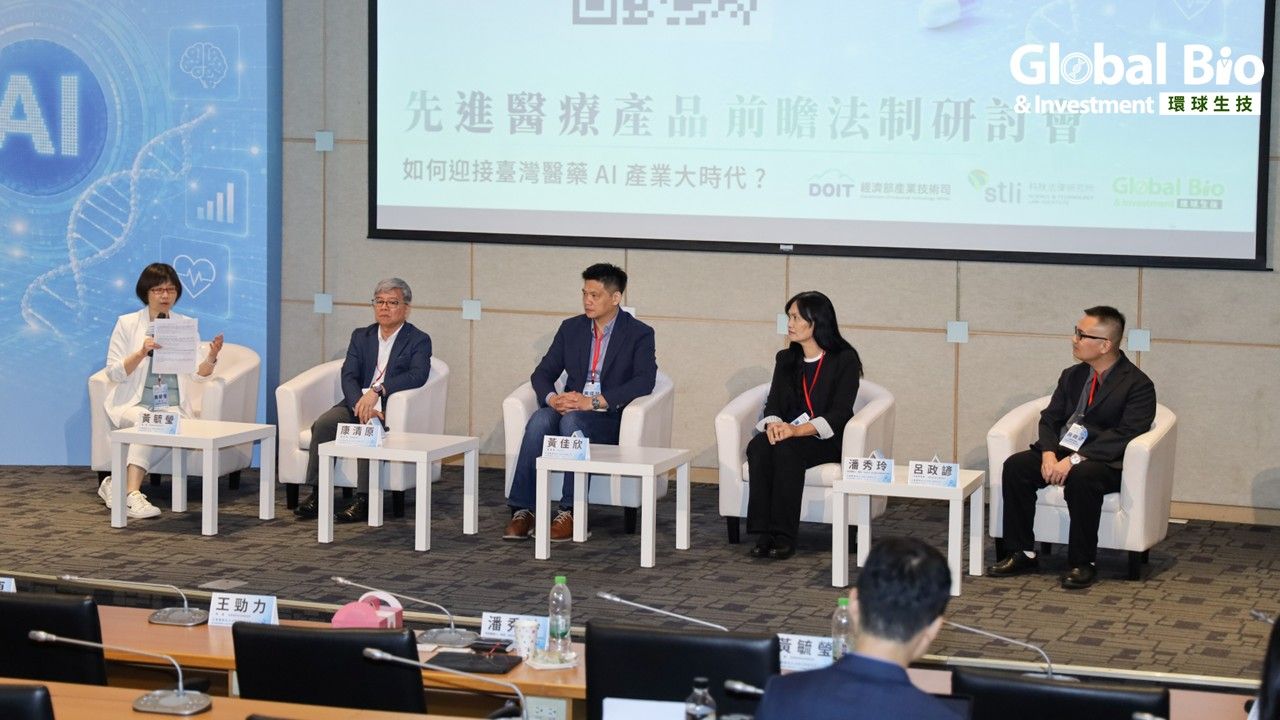
會後由資策會科法所黃毓瑩組長主持綜合座談,邀請科法所呂政諺研究員與三位專家業者,就AI新藥開發、Agentic AI導入、工具選擇與法規監管等議題交流。
潘秀玲以誠昱生技為例指出,新創若要與國際大廠一對一對話,同類首見新藥(first-in-class)仍是重要利器,因此即使開發成本高,仍是公司策略核心;同時搭配505(b)(2)及老藥新用(drug repurposing),加速產品布局。她也坦言,目前TFDA對AI新藥仍缺乏明確規範與平台,盼政府儘速建立指引。
黃佳欣則指出,生成式AI與大型語言模型(LLM)已能協助大量文件比對,釋放人力,但在GMP等高度合規產業,AI導入仍缺乏明確遵循制度。他強調,法規必須與實際場域反覆對話,業界才有依循方向。
康清原則分享訊聯的AI工具策略,研發設計端優先採用自研平台,如外泌體miRNA分析平台,並延伸至CRDMO服務;進入量產與品管後,則採用國際大廠已接受的商用平台,以利依SOP進行確認與覆核。
他也呼籲政府建立更明確的監管規範,協助台灣產業接軌國際。
AI法規跟不上技術?專家倡風險分級、保留產業彈性
針對業者共同關切的監管議題,呂政諺從法制面指出,相較醫療器材,AI應用於藥品的規範仍不明確,一方面政府多優先處理醫療決策、自駕車等高風險情境,另一方面美國及歐盟PIC/S GMP相關AI規範也多仍在草案階段,台灣後續勢必接軌國際。
他以TFDA分散式臨床試驗指引為例,說明風險分級管理的重要性。該指引原要求使用分散式工具皆須填寫檢核表,經業界反映後改為僅高風險工具須檢附。他建議,未來可將低風險情境交由產業自律,並針對療效指標、品質放行等高風險應用明確訂定監管要求。
黃毓瑩補充,AI基本法之所以僅20條,正反映AI技術演進遠快於修法速度,加上各部會風險認定不同,仍需透過產業實務回饋逐步界定。
與談人一致認為,AI導入生醫產業的關鍵,在於高品質資料、企業內部流程,以及風險分級監管三大基礎。三者結合,才能讓AI從單純工具進一步成為新藥開發的決策引擎,提升台灣生醫產業競爭力。
(報導/彭梓涵、吳康瑋)